新版《医疗器械监督管理条例》下的第一类医疗器械备案全解析
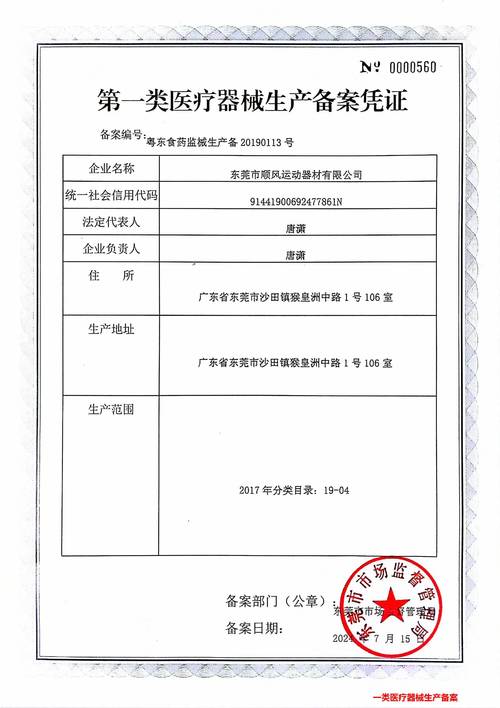
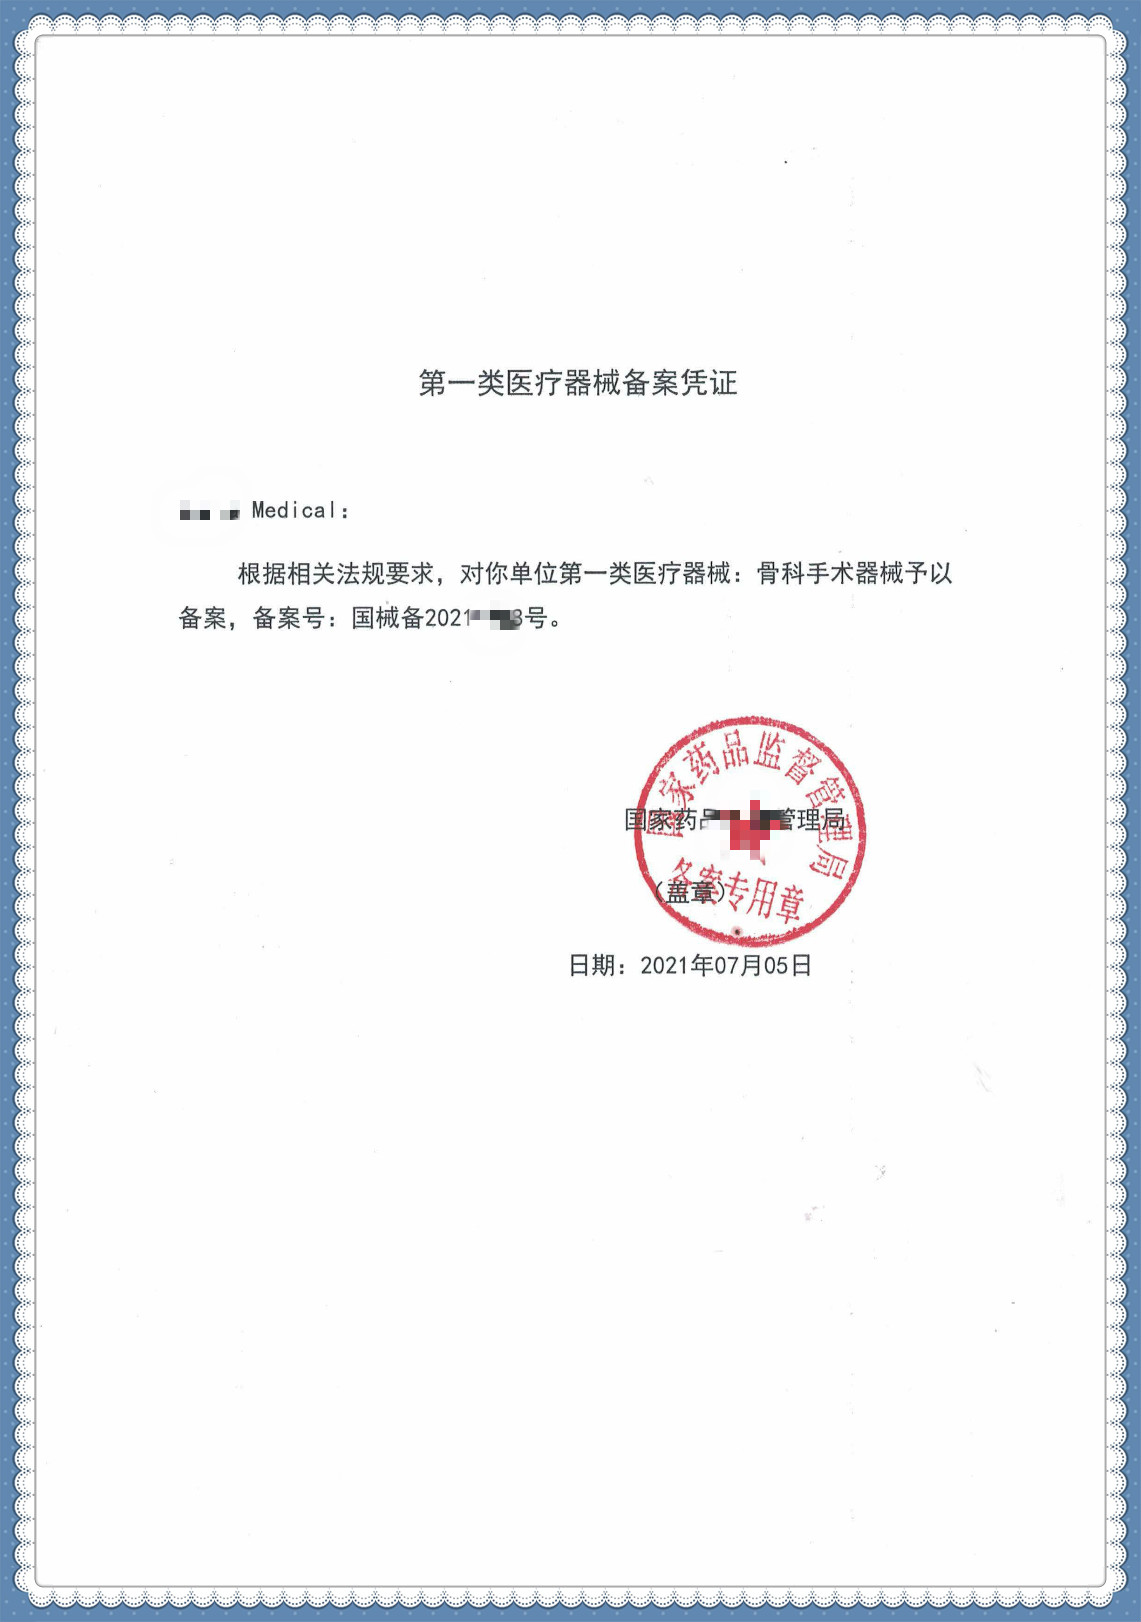
2021年6月1日,新版《医疗器械监督管理条例》(以下简称《条例》)正式施行,带来了医疗器械监管体系的重大变革。在这一新框架下,第一类医疗器械的备案管理成为行业关注的焦点之一。本文将围绕新版《条例》对一类医疗器械备案的影响、核心要求及企业应对策略展开分析。\n\n## 一、第一类医疗器械的界定\n\n根据新版《条例》,医疗器械按照风险程度由低到高分为三类。第一类医疗器械是指风险程度低,实行常规管理可以保证其安全、有效的医疗器械。常见的一类器械包括:医用棉签、纱布绷带、检查手套、手动病床、药勺、医用冰袋等。\n\n新版《条例》明确,第一类医疗器械实行产品备案管理,而非注册管理,这是基于其低风险特性所确立的监管原则。\n\n## 二、备案管理的最新要求\n\n### 1. 备案主体与条件\n\n第一类医疗器械备案人应当是能够依法承担相应法律责任的境内企业。备案人需满足以下基本条件:有与所生产医疗器械相适应的生产场地、环境条件、生产设备及专业技术人员;有与所生产医疗器械相适应的质量管理制度和质量管理机构或人员;具备对所生产医疗器械进行质量检验的机构、人员及检验设备。\n\n### 2. 备案资料要求\n\n根据新版《条例》及配套的《医疗器械注册与备案管理办法》,第一类医疗器械备案需提交以下资料:\n\n- 第一类医疗器械备案表;\n- 产品技术要求及产品检验报告;\n- 产品说明书及最小销售单元标签样稿;\n- 生产制造信息(包括工艺流程图、生产场地证明等);\n- 证明性文件(营业执照等主体资格证明);\n- 符合性声明。\n\n值得注意的是,新版《条例》进一步简化了备案流程,推行电子备案,实行告知性备案制度,备案人提交符合要求的资料后即完成备案。\n\n### 3. 备案后管理\n\n备案并非\
如若转载,请注明出处:http://www.69mylove.com/product/60.html
更新时间:2026-10-11 23:43:21